


Von Debbie Lerman
mRNA-Impfstoffe wurden KEINEM gesetzlich geregelten Zulassungs- oder Herstellungsprozess für Arzneimittel unterzogen.
Es ist wichtig zu wissen, dass eine EUA nicht Teil des Entwicklungsprozesses ist, sondern eine völlig eigenständige Einrichtung, die nur in Notfällen zum Einsatz kommt und nicht Teil des Arzneimittelzulassungsverfahrens ist. (Veröffentlichung des Institute of Medicine of the National Academies, 2009, S. 28)
Alle mRNA-Produkte, die derzeit auf dem Markt sind oder sich in der Entwicklung befinden, wurden aufgrund der erklärten Covid-Pandemie über rechtliche Wege verfügbar gemacht, die für CBRN-Notfälle (chemische, biologische, radiologische und nukleare Notfälle) vorgesehen sind – mit anderen Worten, für Kriegs- oder Terrorereignisse mit Massenvernichtungswaffen (WMD).
Zu diesen WMD-bezogenen Gesetzen gehören die Notfallzulassung (EUA) und die pauschale rechtliche Entschädigung, die durch den PREP Act gewährt wird.
Die Herstellungsvereinbarungen für die Covid-mRNA-Impfstoffe waren militärische Other Transaction Agreements (OTA), die vom Pentagon unterzeichnet wurden. Diese Art von „nicht vertraglichen” Vereinbarungen dient dazu, das Militär mit Spitzentechnologie zu versorgen und dabei lästige Vorschriften und Bürokratie zu umgehen. Sie sind nicht für den zivilen Gebrauch bestimmt.
Keine behördliche Aufsicht = keine wissenschaftlich fundierten Behauptungen
Diese Gesetze und vertraglichen Instrumente erfordern keine behördliche Aufsicht für die Entwicklung, Herstellung, den Vertrieb oder die Verabreichung von Gegenmaßnahmen, die unter die EUA und den PREP Act fallen. Alle Aufsichtstätigkeiten, klinischen Untersuchungen oder Berichte über Versuchsmethoden/Praktiken/Ergebnisse sind seitens der Entwickler/Hersteller völlig freiwillig.
Mit anderen Worten: Alle Versuche, Inspektionen, Experimente oder sonstigen Aktivitäten, die mit diesen Produkten durchgeführt werden, müssen nicht den Sicherheitsstandards, Gesetzen oder Vorschriften entsprechen, die für die Entwicklung von nicht-notfallmedizinischen Produkten gelten.
Dies ist keine Spekulation oder Interpretation. Es ist der Wortlaut des Gesetzes. Diese Artikel führen Sie durch die komplizierte Rechtssprache:
- Was ist die EUA?
- Was ist das PREP-Gesetz?
Gemäß diesen Gesetzen und den OTA-Verträgen sind die Entwickler/Hersteller der Gegenmaßnahmen allein dafür verantwortlich, welche Versuche oder Experimente sie unter welchen Bedingungen und mit welchen Berichtsstandards sie durchführen möchten. Es gibt keine durchsetzbare rechtliche oder behördliche Aufsicht über diese Aktivitäten.
Daher basieren alle Behauptungen der Hersteller über ihre Produkte NICHT auf klinischen Studien, die gemäß den behördlichen Richtlinien oder wissenschaftlichen Standards durchgeführt wurden, und können NICHT als Grundlage für eine behördliche Zulassung im Rahmen von Nicht-EUA-Arzneimittelentwicklungsrahmen dienen.
Dies wird in dem Zitat am Anfang dieses Artikels sehr deutlich zum Ausdruck gebracht, das ich hier wiederholen möchte. (Es wurde von Katherine Watt bekannt gemacht, die die gründlichsten und umfangreichsten Recherchen zu diesen und verwandten Gesetzen durchgeführt hat):
Es ist wichtig zu wissen, dass eine EUA nicht Teil des Entwicklungsprozesses ist, sondern eine völlig eigenständige Einrichtung, die nur in Notfällen zum Einsatz kommt und nicht Teil des Arzneimittelzulassungsverfahrens ist. (Veröffentlichung des Institute of Medicine of the National Academies aus dem Jahr 2009, S. 28)
So erklären die FDA und die CDC die Bedeutung von EUA im Vergleich zu anderen „Zugangsmechanismen“ für medizinische Produkte:
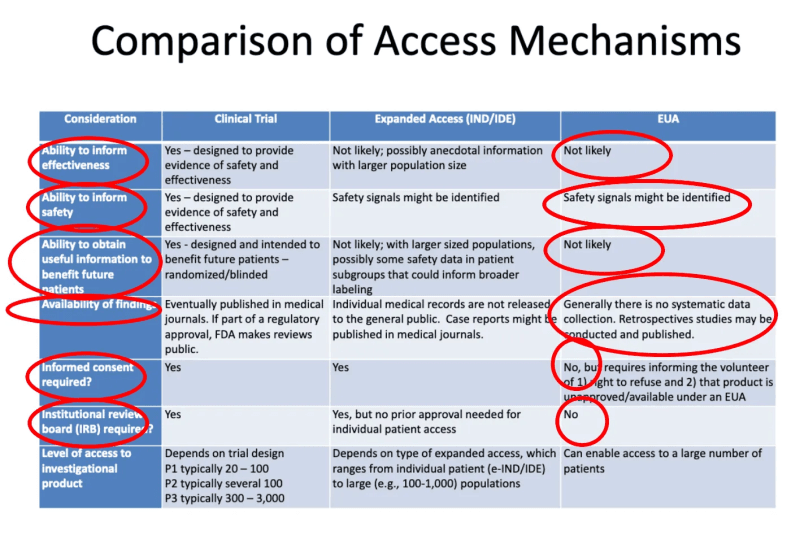
Diese Tabelle sagt uns Folgendes über EUA:
- Der Prozess der Erteilung einer Notfallzulassung (EUA) liefert wahrscheinlich keine Informationen über die Wirksamkeit eines Produkts.
- Der Prozess der Erteilung einer Notfallzulassung (EUA) dient nicht dazu, Nachweise für die Sicherheit oder Wirksamkeit zu erbringen, aber es können Sicherheitssignale identifiziert werden.
- Es ist unwahrscheinlich, dass nach der Erteilung einer Notfallzulassung (EUA) und der Verabreichung eines Produkts an einige Patienten nützliche Informationen gewonnen werden, die zukünftigen Patienten zugutekommen.
- Es gibt keine systematische Datenerhebung zur Wirksamkeit oder Sicherheit im Rahmen der EUA, und es werden keine Daten in medizinischen Fachzeitschriften als Teil des Zulassungsverfahrens veröffentlicht.
- Eine Einverständniserklärung ist nicht erforderlich, aber Patienten, die sich „freiwillig“ zur Einnahme des Produkts bereit erklären, müssen darüber informiert werden, dass sie die Einnahme verweigern können und dass das Produkt nicht zugelassen ist/im Rahmen der EUA verfügbar ist.
- Eine institutionelle Prüfungskommission (IRB) ist nicht erforderlich. [IRB ist eine Kommission, die das Wohlergehen von Versuchspersonen in klinischen Studien schützen soll.
Ein wichtiger Hinweis: Die letzte Zeile in dieser Tabelle bezieht sich auf den „Zugang zu Prüfpräparaten“, der rechtlich nur für die Kategorien „klinische Studie“ und „erweiterter Zugang“ gilt. Der Begriff „Prüfpräparat“ wird im Falle der EUA falsch verwendet, da die EUA rechtlich bindende Untersuchungen ausschließt und nur Gegenmaßnahmen abdeckt, die per Definition keine Prüfpräparate sind. Ich weiß, dass dies extrem verworren und absurd klingt, aber so sind diese Gesetze (meiner Meinung nach absichtlich) geschrieben, um Verwirrung zu stiften und zu verschleiern. Sasha Latypova liefert eine detaillierte Erklärung dieses rechtlichen Durcheinanders.
Was bedeutet dies nun in Bezug auf mögliche Schäden, die durch diese Produkte verursacht werden, und die Möglichkeit, jemanden dafür rechtlich zur Verantwortung zu ziehen?
- Der Prozess, durch den die Produkte entwickelt und hergestellt wurden, wurde von Regulierungsbehörden, Gesetzgebern oder anderen nicht als Quelle für nützliche Informationen hinsichtlich Sicherheit oder Wirksamkeit angesehen. Daher waren alle Aussagen zu Sicherheit oder Wirksamkeit rein werblicher Natur und basierten nicht auf wissenschaftlich validierbaren Daten.
- Es gibt und gab auch nie eine Verpflichtung, Sicherheitshinweisen nachzugehen, die im Rahmen der unregulierten Experimente mit diesen Produkten möglicherweise festgestellt wurden oder auch nicht.
- Selbst wenn Sicherheitshinweise erkannt werden und Menschen zu Schaden kommen oder sterben, ist niemand, der diese Produkte testet, entwickelt, herstellt, vertreibt, verabreicht oder sonstige Tätigkeiten im Zusammenhang mit diesen Produkten ausübt, rechtlich haftbar.
- Solange diese Produkte unter eine Notfallerklärung gemäß dem PREP Act fallen, bleibt dieser rechtliche Rahmen bestehen.
Fragen, die jeder stellen sollte, der sich mit Covid-mRNA-Impfstoffen befasst
Angesichts dieser Informationen über die Entwicklung und Herstellung von Covid-mRNA-Impfstoffen würde ich argumentieren, dass jede Untersuchung ihrer potenziellen Schäden oder Vorteile notwendigerweise mit der Erkenntnis beginnen muss, dass sie niemals den Vorschriften für die Entwicklung von Arzneimitteln ohne Notfallzulassung (EUA) oder einer rechtlichen Aufsicht unterlagen.
Darüber hinaus muss anerkannt werden, dass sie weiterhin unter das PREP-Gesetz fallen, das auf einer Erklärung des HHS-Ministers basiert, dass wir uns in einer Notlage oder potenziellen Notlage im Zusammenhang mit Covid-19 befinden. Die aktuelle Erklärung zum PREP-Gesetz gilt bis Dezember 2029. Der HHS-Minister hat die alleinige Entscheidungsgewalt und Befugnis, diese Erklärung zu beenden.
Wenn also jemand ein Interview mit einem Regulierungsbeauftragten führt, der behauptet, eine Untersuchung der Covid-mRNA-Impfstoffe durchzuführen, oder einen Artikel über „die genaue Betrachtung der Covid-Impfstoffe” schreibt, würde ich zumindest erwarten, dass das Thema EUA/PREP Act erwähnt wird.
Das ist jedoch nie der Fall.
Hier sind einige Fragen, die Sie einem CDC- oder FDA-Regulierungsbeamten oder einem MAHA-Enthusiasten stellen sollten, wenn Sie sich auf einer Cocktailparty mit einem unterhalten oder wenn Sie als Journalist diese Personen interviewen oder über ihre Aktivitäten schreiben:
- Wussten Sie, dass die mRNA-Impfstoffe, die derzeit auf dem Markt sind und getestet werden, alle im Rahmen einer Notfallzulassung (Emergency Use Authorization, EUA) entwickelt wurden?
- Wissen Sie, dass die EUA dazu gedacht war, Gegenmaßnahmen schnellstmöglich an den Ort eines CBRN-Angriffs zu bringen, und dass sie nicht Teil des Zulassungsverfahrens für Arzneimittel ist?
- Wissen Sie, dass Covid-mRNA-Impfstoffe unter den PREP Act fallen, was bedeutet, dass niemand für Aktivitäten im Zusammenhang mit ihrer Entwicklung, Herstellung, Verteilung, Verabreichung oder sonst etwas rechtlich haftbar gemacht werden kann?
- Wussten Sie, dass der PREP Act für medizinische Gegenmaßnahmen gedacht war, die an den Ort eines CBRN-Notfalls gebracht werden – und nicht für einen Krankheitsausbruch, von dem Milliarden von Zivilisten betroffen sind? Wussten Sie, dass er von vielen Gesetzgebern zum Zeitpunkt seiner heimlichen und überstürzten Verabschiedung als verfassungswidrig angesehen wurde?
- Wussten Sie, dass Gegenmaßnahmen, die unter den PREP Act und die EUA fallen, keine Nachverfolgung erfordern, wenn Sicherheitssignale erkannt werden?
- Auf welcher Grundlage beruhen Ihrer Meinung nach angesichts dieser Informationen die Behauptungen, dass diese Produkte „sicher und wirksam” sind?
- Würden Sie angesichts dieser Informationen zustimmen, dass der einzige Weg, mRNA-Produkte auf einen legalen Regulierungsweg zu bringen, darin besteht, sie denselben Gesetzen/Vorschriften zu unterwerfen, die für die Entwicklung und Herstellung von nicht-notfallmedizinischen Produkten gelten? Und dass dies bedeutet, dass sie außerhalb des CBRN-Notfallrahmens des EUA/PREP Act rechtsverbindlichen, regulierten klinischen Studien unterzogen werden müssen?
- Sind Sie in der Zwischenzeit, während wir auf die Jahre warten, die solche gesetzlich geregelten Studien in Anspruch nehmen werden, der Meinung, dass jeder, der ein mRNA-Produkt erhalten möchte oder von einem Angehörigen der Gesundheitsberufe oder einer Aufsichtsbehörde dazu empfohlen wird – auch im Rahmen klinischer Studien –, über dessen Status als eine unter den EUA/PREP Act fallende Gegenmaßnahme informiert werden sollte?
Werden Sie sich den Bemühungen anschließen, den Minister zu bitten, den Notstand zu beenden und den PREP Act vollständig aufzuheben?
Glauben Sie, dass wir uns immer noch in einem Covid-19-Notstand befinden, der einen umfassenden Rechtsschutz für alle Gegenmaßnahmen bis Ende 2029 rechtfertigt? Wenn nicht, warum hat der HHS-Minister Ihrer Meinung nach die Notstandserklärung des PREP Act für Covid nicht beendet?


